

หากการลบยีนไม่ปรับปรุงลักษณะกระบวนการที่กำหนดไว้ มันก็เป็นเพียงการแก้ไข ไม่ใช่สายเซลล์ที่ใช้งานได้
สำหรับวิศวกรกระบวนการชีวภาพ นักวิทยาศาสตร์เพาะเลี้ยงเซลล์ และทีมวิจัยและพัฒนาของเนื้อสัตว์ที่เพาะเลี้ยง ประเด็นหลักของบทความคือ เริ่มต้นด้วยคอขวด กำหนดเกณฑ์ผ่าน/ไม่ผ่านก่อนการแก้ไข& จากนั้นสร้างเวิร์กโฟลว์รอบๆ การอ่านผลการผลิตที่วัดได้ เช่น เวลาการเพิ่มจำนวนที่สั้นลง การเจริญเติบโตแบบแขวนลอย หรือการกำจัดแอนติเจนบนพื้นผิว บทความยังชี้ให้เห็นว่าข้อมูลการแก้ไขในระดับกลุ่มมีประโยชน์สำหรับการจัดอันดับไกด์ แต่การลบยีนที่มีคุณภาพการปล่อยต้องการข้อมูลระดับโคลน ประเภทพันธุกรรม การสูญเสียโปรตีน การตรวจสอบสายพันธุ์ และการทดสอบกระบวนการหลายรอบ (มักเกี่ยวข้องกับ สายเซลล์หลักเทียบกับสายเซลล์ที่เป็นอมตะ)
กรณีในเดือนกรกฎาคม 2024 จาก Ivy Farm เชื่อมโยง NF2 การลบยีน ในไมโอบลาสต์ของสุกรและโคและเซลล์ต้นกำเนิดจากไขมันกับเวลาการเพิ่มจำนวนที่สั้นลง การสนับสนุนการเพาะเลี้ยงแบบแขวนลอย และการคงรักษาเครื่องหมายสายพันธุ์แต่บทความนี้ ไม่ได้ ถือว่าเป็นสากล ฉันยังคงต้องการการตรวจสอบความถูกต้องเฉพาะชนิด สายพันธุ์ และเป้าหมายก่อนที่จะดำเนินการโคลนที่แก้ไขแล้วต่อไป
สิ่งที่บทความกล่าวให้ทำ:
- กำหนดเป้าหมายการแก้ไขในแง่ของกระบวนการ ไม่ใช่ในแง่ของต้นทุน
- ตั้งเกณฑ์ล่วงหน้าสำหรับการเติบโต ความเหมาะสมในการระงับ การคงอยู่ของเครื่องหมาย และความเสถียรของการส่งผ่าน
- เลือกยีนเป้าหมายหลังจากตรวจสอบบทบาทของเส้นทาง ผลกระทบของสายพันธุ์ และความเสี่ยงที่เกี่ยวข้องกับความปลอดภัย
- ออกแบบไกด์กับ exons การเข้ารหัสที่เป็นองค์ประกอบ และตรวจสอบตำแหน่งพ่อแม่ด้วย PCR และ Sanger ก่อน
- ใช้กระบวนการที่ไม่มีผู้บริจาคกับ การส่งมอบ RNP ที่เป็นไปได้เพื่อลดเวลาในการเปิดเผยตัวแก้ไข
- จัดการกลุ่มจำนวนมากเป็นการคัดกรองเบื้องต้น ไม่ใช่การพิสูจน์การล้มเหลว
- ยืนยัน การสูญเสียแบบ biallelic, แล้วตรวจสอบ การไม่มีโปรตีน
- ตรวจสอบความถูกต้องของโคลนกับพ่อแม่ที่ตรงกันหรือ Cas9-only, no-sgRNA ควบคุม
- ปล่อยเฉพาะสายที่ผ่านสี่ชั้น: ตัวตนการแก้ไข ผลกระทบระดับโมเลกุล การทำงานของเซลล์ และความเหมาะสมในการผลิต
มีจุดทางเทคนิคบางประการที่โดดเด่น.บทความระบุว่า SpCas9 ชนิดป่าทนต่อ ความไม่ตรงกัน 3 ถึง 5 ครั้ง, ซึ่งเป็นเหตุผลว่าทำไมการตรวจสอบนอกเป้าหมายจึงไม่ควรเป็นเรื่องที่คิดทีหลัง นอกจากนี้ยังชี้ให้เห็นว่า ไกด์ที่ถูกตัดให้สั้นลง 17 ถึง 18 bp สามารถลดกิจกรรมนอกเป้าหมายได้มากถึง 500 เท่า โดยที่ประสิทธิภาพในเป้าหมายลดลงเพียงเล็กน้อย และเนื่องจากการซ่อมแซมที่ไม่มีผู้บริจาคบ่อยครั้งให้ผลลัพธ์ที่หลากหลาย ฉันไม่สามารถสันนิษฐานได้ว่า "แก้ไขแล้ว" หมายถึง "เป็นโมฆะ" - อัลลีลในกรอบอาจยังคงรักษาฟังก์ชันไว้ได้.
สิ่งที่ฉันพบว่ามีประโยชน์ที่สุดคือระเบียบวินัย: การมีเพียงจีโนไทป์ไม่เพียงพอ การเติบโตอย่างรวดเร็วเพียงอย่างเดียวไม่เพียงพอ และข้อมูลการระงับจากการผ่านหนึ่งครั้งไม่เพียงพอ สายพันธุ์ที่ถูกทำให้เป็นโมฆะมีความสำคัญก็ต่อเมื่อยังคงรักษาเอกลักษณ์ของสายพันธุ์ไว้ได้ มีความเสถียรอย่างน้อย สี่ครั้งในสามชุด, และยังคงทำงานภายใต้รูปแบบและความหนาแน่นของวัฒนธรรมเดียวกันที่มันจะเผชิญในการผลิต
นั่นคือกรอบสำหรับส่วนที่เหลือของบทความ: ย้ายจากคอขวด ไปยังการแก้ไขการออกแบบ ไปยังการโคลนหน้าจอ ไปยังการตัดสินใจปล่อย โดยไม่ผสมขั้นตอนเหล่านั้นเข้าด้วยกัน
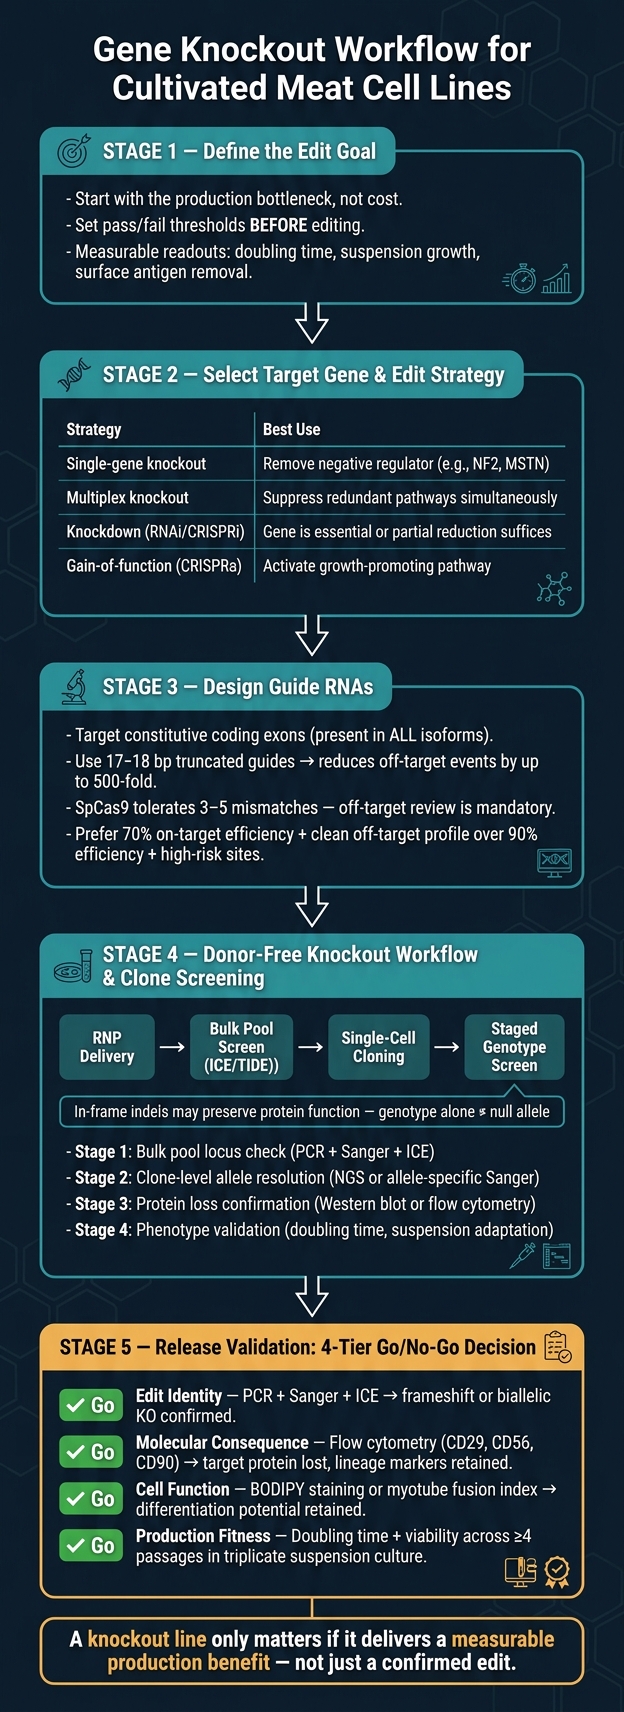
เวิร์กโฟลว์การเคาะยีนสำหรับสายเซลล์เนื้อสัตว์ที่เพาะเลี้ยง
เลือกยีนเป้าหมายและเลือกกลยุทธ์การแก้ไขที่เหมาะสม
ทำแผนที่ลักษณะไปยังเส้นทางหรือโหนดการควบคุมที่สามารถกำหนดเป้าหมายได้
เมื่อเป้าหมายการแก้ไขชัดเจน ขั้นตอนต่อไปคือการติดตามคอขวดการผลิตกลับไปยังโหนดการควบคุมเฉพาะ เวลาการเพิ่มจำนวนที่ช้าหรือการเติบโตของการแขวนลอยที่อ่อนแอมักจะทำแผนที่ไปยังโหนดเส้นทางที่กำหนด นำเสนอ ความท้าทายที่สำคัญต่อการขยายขนาดเนื้อสัตว์ที่เพาะเลี้ยง, เช่น Hippo, RAS, WNT/β-catenin หรือ NOTCH [1].
ฟังดูง่ายบนกระดาษ ในทางปฏิบัติมักจะไม่เป็นเช่นนั้น ยีนที่สนับสนุนการเติบโตในสภาพแวดล้อมหนึ่งอาจจำเป็นสำหรับการอยู่รอดหรือการแยกแยะในอีกสภาพแวดล้อมหนึ่งก่อนที่คุณจะมุ่งมั่นกับเป้าหมาย ตรวจสอบหลักฐานในชนิดของเซลล์และสายพันธุ์ที่คุณสนใจ ดูว่าฟังก์ชันของยีนนั้นซ้ำซ้อนหรือไม่ซ้ำซ้อน และยืนยันว่าการสูญเสียฟังก์ชันจะไม่ทำลายศักยภาพของ myogenic หรือ adipogenic ความเสถียรของจีโนม หรือคุณสมบัติที่เกี่ยวข้องกับความปลอดภัยของผลิตภัณฑ์สุดท้าย [1].
ประเมินเป้าหมายที่เป็นไปได้โดยไม่สมมติว่ายีนใดเหมาะสมในทุกกรณี
NF2 - ซึ่งเข้ารหัสโปรตีน Merlin - เป็นตัวอย่างที่ดีของเป้าหมายการ knockout ในการวิจัยเนื้อสัตว์ที่เพาะเลี้ยง Ivy Farm Technologies แสดงให้เห็นว่า NF2 knockout ลดเวลาการเพิ่มจำนวนและสนับสนุนการปรับตัวในสภาวะ suspension ใน สายพันธุ์หมูและวัว ในขณะที่ยังคงรักษาเครื่องหมายสายพันธุ์ [1]. เนื่องจาก NF2 อยู่ในเส้นทางสัญญาณ Hippo, RAS, WNT/β-catenin และ NOTCH การ knockout หนึ่งครั้งสามารถเปลี่ยนเส้นทางการเจริญเติบโตหลายเส้นทางพร้อมกันโดยไม่ต้องแก้ไขแบบ multiplex [1].
MSTN (myostatin) เป็นอีกหนึ่งเป้าหมายที่มักจะถูกกล่าวถึง โดยเฉพาะเมื่อมีเป้าหมายเพื่อปรับปรุงผลผลิตของเซลล์กล้ามเนื้อ ตัวควบคุมวงจรเซลล์เช่น RB1 และ TP53 ก็ปรากฏในกลยุทธ์หลายตัวที่สร้างขึ้นเพื่อขยายความสามารถในการเพิ่มจำนวนเซลล์ แต่ไม่มีสิ่งที่เรียกว่าเป้าหมายสากล ยีนที่ทำงานในสายพันธุ์หรือประเภทเซลล์หนึ่งยังคงต้องการการตรวจสอบแยกต่างหากในอีกสายพันธุ์หนึ่ง การแก้ไขเดียวกันอาจให้ฟีโนไทป์ที่แตกต่างกัน หรืออาจนำมาซึ่งความไม่เสถียร หากคุณไม่มีข้อมูลในสายพันธุ์ที่อยู่ข้างหน้าคุณ อย่าคิดว่าผลลัพธ์จะถูกถ่ายโอน [1].
เปรียบเทียบ knockout กับ knockdown, การแก้ไขแบบ multiplex และวิธีการ gain-of-function
| กลยุทธ์การแก้ไข | เมื่อใดควรใช้ | ข้อจำกัดหลัก | หลักฐานที่ต้องการ |
|---|---|---|---|
| การ knockout ยีนเดี่ยว | เพื่อกำจัดตัวควบคุมเชิงลบอย่างถาวร (e.g. , NF2, MSTN) ที่จำกัดการเจริญเติบโตหรือการปรับตัวของการแขวนลอยโดยตรง [1] | ความเป็นไปได้ในการสูญเสียฟังก์ชันรองที่จำเป็นอย่างถาวร | การยืนยันว่าไม่จำเป็นสำหรับความมีชีวิตและการแยกแยะในสายพันธุ์เป้าหมาย [1] |
| การ knockout แบบ multiplex | เมื่อเส้นทางที่ซ้ำซ้อนต้องถูกระงับพร้อมกัน (e.g. , RB1, TP53, และ RAS การรวมกัน) [1] | ความเสี่ยงที่เพิ่มขึ้นของความไม่เสถียรของจีโนมและผลกระทบที่ไม่ตรงเป้าหมายสะสม [1] | ข้อมูลผลกระทบเสริมและการคัดกรองที่ไม่ตรงเป้าหมายอย่างเข้มงวดในทุกตำแหน่งที่แก้ไข [1] |
| การลดลง (RNAi/siRNA/CRISPRi) | เมื่อยีนมีความจำเป็นหรือการลดลงบางส่วนเพียงพอที่จะบรรลุลักษณะ [1] | มักจะเป็นชั่วคราว; ต้องการการส่งต่อเนื่องหรือการรวม shRNA ที่เสถียร | ข้อมูลการตอบสนองต่อขนาดที่แสดงให้เห็นว่าการลดลงบางส่วนบรรลุลักษณะเป้าหมาย [1] |
| การเพิ่มฟังก์ชัน (CRISPRa หรือการแทรก) | เพื่อเปิดใช้งานเส้นทางส่งเสริมการเจริญเติบโตหรือเพิ่มความสามารถใหม่ [1] | กระบวนการแทรกที่ซับซ้อน; ความเสี่ยงของการเปลี่ยนแปลงเป็นมะเร็งหรือภาระเมตาบอลิซึม [1] | การยืนยันว่าการแสดงออกที่เพิ่มขึ้นไม่ยับยั้งศักยภาพในการแยกแยะ [1] |
ใช้การเปรียบเทียบนี้เพื่อตัดสินกลยุทธ์การแก้ไขก่อนเริ่มการออกแบบไกด์หากยีนมีความสำคัญ หรือหากการเปลี่ยนแปลงที่คุณต้องการเป็นเรื่องของระดับมากกว่าการลบออกทั้งหมด การลดระดับหรือ CRISPRi จะให้การควบคุมที่แน่นหนากว่า การแก้ไขแบบมัลติเพล็กซ์มีเหตุผลเฉพาะเมื่อข้อมูลยีนเดี่ยวแสดงให้เห็นว่าความซับซ้อนที่เพิ่มขึ้นนั้นคุ้มค่า [1][2].
เมื่อคลาสการแก้ไขถูกกำหนดแล้ว ออกแบบ guide RNAs สำหรับการสูญเสียฟังก์ชันอย่างสมบูรณ์
sbb-itb-ffee270
ออกแบบ guide RNAs สำหรับการสูญเสียกิจกรรมของยีนอย่างแท้จริง
ยืนยันลำดับอ้างอิง โครงสร้างทรานสคริปต์ และโปรไฟล์ตัวแปร
เริ่มต้นด้วยโมเดลยีน ไม่ใช่ลำดับไกด์ การออกแบบไกด์ควรเริ่มต้นหลังจากที่คุณเลือกเป้าหมายเสร็จสิ้นและยืนยันลำดับสายพันธุ์พ่อแม่แล้วเท่านั้น
ใช้จีโนมอ้างอิงที่ถูกต้องเฉพาะสายพันธุ์ จากนั้นทำแผนที่โครงสร้างทรานสคริปต์ทั้งหมด: ขอบเขตของเอ็กซอน การเริ่มต้นและหยุดลำดับการเข้ารหัส และไอโซฟอร์มที่มีการบันทึกทั้งหมด หลังจากนั้น ให้ยืนยันสายพันธุ์พ่อแม่เองหากไกด์พลาด exon ที่เป็นองค์ประกอบ, isoform ที่มีฟังก์ชันอาจยังคงอยู่รอดได้.
PCR-amplify ตำแหน่งพ่อแม่, Sanger-sequence amplicon, และเปรียบเทียบการเรียกลำดับข้าม passages เพื่อยืนยันลำดับเริ่มต้น ใช้ ICE เพื่อระบุ variants หรือ polymorphisms ที่มีอยู่ก่อน เมื่อยืนยันตำแหน่งเริ่มต้นแล้ว, จัดอันดับไกด์ตาม ความน่าจะเป็นของ frameshift และ โปรไฟล์ off-target.
จัดอันดับตำแหน่งไกด์สำหรับความน่าจะเป็นของ frameshift และความเสี่ยง off-target ต่ำ
หลังจากยืนยันโมเดลยีนแล้ว, มุ่งเน้นการเลือกไกด์ที่ constitutive coding exons. ซึ่งเป็น exons ที่มีอยู่ในทุก isoform ที่ระบุ, ดังนั้นการแก้ไขที่นั่นมีแนวโน้มที่จะรบกวน transcript ที่เกี่ยวข้องทั้งหมดมากขึ้น.
ความเสี่ยง off-target มีความสำคัญเท่ากัน SpCas9 แบบ wild-type สามารถทนต่อความไม่ตรงกันสามถึงห้าจุด, โดยเฉพาะที่ตำแหน่ง PAM-distalดังนั้นคู่มือที่มีคะแนนการคาดการณ์บนเป้าหมายที่แข็งแกร่งยังคงสามารถสร้างการตัดที่ไม่ตั้งใจได้ โดยเฉพาะหลังจากการขยายตัวของโคลน
วิธีง่ายๆ ในการลดความเสี่ยงนั้นคือการตัดคู่มือให้เหลือ 17–18 bp ซึ่งสามารถลดเหตุการณ์การแก้ไขนอกเป้าหมายได้ถึง 500 เท่า โดยมีการสูญเสียความแม่นยำบนเป้าหมายเพียงเล็กน้อย [2]. ในทางปฏิบัติ คู่มือที่มี ประสิทธิภาพบนเป้าหมาย 70% และโปรไฟล์นอกเป้าหมายที่สะอาด มักจะเป็นจุดเริ่มต้นที่ดีกว่าคู่มือที่มี ประสิทธิภาพ 90% และมีหลายไซต์ที่มีความเสี่ยงสูงที่คาดการณ์ไว้
การจัดอันดับนั้นควรส่งตรงไปยังการเลือกนิวคลีเอสด้านล่าง
เลือกระบบการแก้ไขที่เหมาะสมกับวัตถุประสงค์การลบออก
ระบบการแก้ไขมีผลต่อการออกแบบคู่มือเท่ากับที่ยีนเป้าหมายมี สำหรับงานลบออกที่ไม่ใช้ผู้บริจาคในสายเซลล์เนื้อสัตว์ที่เพาะเลี้ยง ตัวเลือกหลักมีดังนี้
| ระบบการแก้ไข | ต้องการ DSB | กลไกการเคาะออกทั่วไป | ผลกระทบของการออกแบบไกด์ | การใช้งานที่ดีที่สุด |
|---|---|---|---|---|
| SpCas9 Nuclease | ใช่ | Frameshift indels ผ่าน NHEJ | ไกด์ 20 bp + NGG PAM; ความเสี่ยงนอกเป้าหมายสูง | การเคาะออกมาตรฐานในสายหลักหรือสายที่เป็นอมตะ |
| Hi-Fi Cas9 Variants | ใช่ | Frameshift indels ผ่าน NHEJ | ไกด์ 20 bp + NGG PAM; ความเสี่ยงนอกเป้าหมายแคบลง | เมื่อความเสี่ยงนอกเป้าหมายสูงขึ้น |
| Cas12a (Cpf1) | ใช่ | Frameshift indels ผ่าน NHEJ | PAM ที่มี T-rich เช่น TTTN; สร้างการตัดแบบสเต็กเกอร์ | ตำแหน่งที่มี AT-rich หรือการเคาะออกหลายเป้าหมายพร้อมกัน |
สำหรับงานเคาะออกที่ไม่ต้องการผู้บริจาคในสายเซลล์เนื้อสัตว์ที่เพาะเลี้ยงหลายงาน, SpCas9 nuclease กับไกด์ที่ถูกตัดให้เหลือ 17–18 bp เป็นจุดเริ่มต้นที่มั่นคง.ตัวแปรที่มีความแม่นยำสูงมีความเหมาะสมเมื่อภูมิทัศน์นอกเป้าหมายมีความหนาแน่น Cas12a เป็นตัวเลือกที่ดีเมื่อบริเวณนั้นมีความหนาแน่นของ AT สูงหรือเมื่อการถ่ายโอนยีนหนึ่งครั้งต้องการที่จะรบกวนยีนหลายตัวพร้อมกัน
จุดสำคัญคือการจับคู่ระบบกับวัตถุประสงค์แทนที่จะใช้แพลตฟอร์มที่คุณใช้บ่อยที่สุด การเลือกนั้นจะกำหนดกฎการแนะนำและกำหนดรูปแบบการทำงานของการเคาะออกโดยไม่ใช้ผู้บริจาคและการคัดกรองโคลนที่ตามมา
ดำเนินการทำงานของการเคาะออกโดยไม่ใช้ผู้บริจาคและคัดกรองโคลนอย่างถูกต้อง
ดำเนินการทำงานโดยไม่ใช้ผู้บริจาคพร้อมกับการติดตามการแก้ไข
เมื่อคำแนะนำและนิวคลีเอสถูกล็อคแล้ว ขั้นตอนต่อไปคือการส่งมอบโดยไม่ใช้ผู้บริจาคและการคัดกรองโคลนแบบเป็นขั้นตอน
ก่อนที่จะแนะนำใด ๆ ของนิวคลีเอส ให้ตรวจสอบความถูกต้องของสายพันธุ์พ่อแม่ บันทึกชนิดพันธุ์ แหล่งเนื้อเยื่อ หมายเลขการผ่าน และคาริโอไทป์หรือโปรไฟล์ STR บันทึกเริ่มต้นนั้นจะให้จุดอ้างอิงที่ชัดเจนสำหรับทุกสิ่งที่ตามมา
สำหรับการจัดส่ง, RNP (ribonucleoprotein) complexes - โปรตีน Cas9 และ sgRNA ที่ประกอบล่วงหน้า - เป็นที่นิยมมากกว่ารูปแบบพลาสมิดหรือไวรัส [2]. ในแง่ที่ง่าย, การจัดส่ง RNP ทำให้ตัวแก้ไขอยู่ภายในเซลล์ในเวลาที่น้อยลง ซึ่งลดโอกาสของการตัดนอกเป้าหมายที่มีความถี่ต่ำ [2]. หลังจากการทรานส์เฟคชั่น, ให้เวลาเซลล์ฟื้นตัวเพียงพอก่อนขั้นตอนการเพิ่มความเข้มข้น การเพิ่มความเข้มข้นอาจเพิ่มสัดส่วนของเซลล์ที่ถูกแก้ไขในกลุ่ม แต่เป็นทางเลือกและควรบันทึกไม่ว่าจะทำหรือไม่ [1].
ในกระบวนการทำงานแบบ knockout ที่ไม่มีผู้บริจาค, การซ่อมแซมทั้งหมดมาจากการเชื่อมต่อปลาย นั่นสำคัญเพราะไม่ใช่ทุก indel ที่จะให้คุณอัลลีล null การกลายพันธุ์ในเฟรม - indels ที่เป็นจำนวนเต็มของสามเบสคู่ - สามารถทำให้กรอบการอ่านยังคงอยู่และอาจรักษาการทำงานของโปรตีน [1]. ดังนั้นการตรวจคัดกรองจีโนไทป์จำเป็นต้องแสดงอัลลีลที่เป็นศูนย์ และในกรณีที่จำเป็น การสูญเสียแบบไบอัลลีลิก ไม่ใช่แค่ "มีการแก้ไขเกิดขึ้น"
ตารางด้านล่างแสดงบันทึกที่ควรเก็บรักษาไว้ในแต่ละขั้นตอนเพื่อให้ประวัติการแก้ไขสามารถติดตามได้
| ขั้นตอน | บันทึกที่จำเป็น |
|---|---|
| การยืนยันจากผู้ปกครอง | ชนิดพันธุ์, แหล่งเนื้อเยื่อ, หมายเลขการผ่าน, โปรไฟล์คาริโอไทป์/STR |
| การออกแบบไกด์ | รหัส gRNA, ลำดับและความยาว |
| การส่งมอบ | ประเภทนิวคลีเอส, รูปแบบการส่งมอบ (RNP/พลาสมิด), พารามิเตอร์การถ่ายโอน |
| การคัดกรองกลุ่มจำนวนมาก | คะแนน ICE/TIDE , เปอร์เซ็นต์ของ indels ที่เปลี่ยนกรอบการอ่าน |
| การแยกโคลน | วิธีการแยก (FACS หรือการเจือจางจำกัด), รหัสโคลน, แผนที่จาน |
| การตรวจสอบยีนไทป์ | การหาลำดับเฉพาะอัลลีล, การยืนยันการสูญเสียแบบสองอัลลีล |
| ความเหมาะสมในการทำงาน | ข้อมูลเวลาการเพิ่มจำนวน, การแสดงออกของเครื่องหมายพื้นผิว, ความเหมาะสมในการระงับ |
ตัดสินใจเมื่อกลุ่มจำนวนมากมีประโยชน์และเมื่อจำเป็นต้องใช้สายโคลน
กลุ่มที่แก้ไขจำนวนมากมีประโยชน์เมื่อคุณต้องการผลลัพธ์ที่รวดเร็ว.พวกเขาทำงานได้ดีในการจัดอันดับประสิทธิภาพของไกด์ RNA, การเปรียบเทียบการเจริญเติบโตในช่วงต้นระหว่างเป้าหมายที่เป็นผู้สมัคร, และการตรวจสอบเป้าหมายที่มีปริมาณมากโดยไม่ต้องใช้เวลาหลายสัปดาห์ในการแยกโคลน ในปี 2023 นักวิจัยที่ Ivy Farm Technologies ใช้กลุ่มเซลล์กล้ามเนื้อหมู ที่ถูกถ่ายโอนด้วย Cas9 และ sgRNA ที่มุ่งเป้าไปที่ยีนNF2 เพื่อประเมินประสิทธิภาพการเคาะออกในระดับกลุ่มด้วยการจัดลำดับ Sanger และการวิเคราะห์ ICE ก่อนที่จะย้ายไปยังการแยกโคลน [1].
แต่มีข้อแม้ การเชื่อมต่อปลายให้คุณมีประชากรผสม: เซลล์ชนิดป่า, การแก้ไขแบบเฮเทอโรไซกัส, เฟรมชิฟต์, และอัลลีลในเฟรมทั้งหมดในกลุ่มเดียวกัน ฟีโนไทป์ใด ๆ ที่คุณวัดเป็นค่าเฉลี่ยในกลุ่มนั้น ไม่ใช่การอ่านเคาะออกที่ชัดเจน นั่นคือเหตุผลที่กลุ่มจำนวนมากไม่สามารถสนับสนุนการอ้างสิทธิ์การเคาะออกที่เชื่อถือได้ [1].
| คุณสมบัติ | กลุ่มที่แก้ไขจำนวนมาก | โคลนที่ได้จากเซลล์เดี่ยว |
|---|---|---|
| ความเร็ว | สูง (วัน) | ต่ำ (สัปดาห์ถึงเดือน) |
| ความละเอียดของจีโนไทป์ | ต่ำ (ค่าเฉลี่ยของประชากร) | สูง (อัลลีลที่กำหนดได้รับการยืนยัน) |
| ความแปรปรวนของโคลน | ถูกปกปิดโดยค่าเฉลี่ยของประชากร | มองเห็นได้; ช่วยให้เลือกสายที่มีประสิทธิภาพดีที่สุด |
| ภาระการคัดกรอง | ต่ำ | สูง |
| ความเหมาะสม | การค้นพบเป้าหมาย, การจัดอันดับไกด์, การศึกษาการเจริญเติบโตเบื้องต้น | การพัฒนากระบวนการ, การยืนยันการสูญเสียโปรตีน, การปล่อยตามกฎระเบียบ |
ย้ายไปยังการโคลนนิ่งเซลล์เดี่ยวเมื่อการพัฒนากระบวนการต้องการจีโนไทป์ที่กำหนดในระหว่างการเติบโตของโคลน ให้ขยายภายใต้สภาวะที่รักษาสายพันธุ์และติดตามเครื่องหมายของพ่อแม่ [1].
ตรวจสอบจีโนไทป์ การสูญเสียโปรตีน และฟีโนไทป์การทำงานในแต่ละขั้นตอน
การตรวจสอบทำงานได้ดีที่สุดในรูปแบบการทำงานเป็นขั้นตอนมากกว่าการทำครั้งเดียวทั้งหมด
- ขั้นตอนที่ 1 คือการตรวจสอบตำแหน่งของกลุ่มรวม ใช้ PCR เพื่อขยายบริเวณเป้าหมายและวิเคราะห์ด้วยการจัดลำดับ Sanger พร้อมการสลาย ICE ซึ่งจะให้คะแนนประสิทธิภาพการแก้ไขโดยรวมและการกระจาย indel ซึ่งมักจะเพียงพอที่จะตัดสินใจว่าการแยกโคลนคุ้มค่าหรือไม่
- ขั้นตอนที่ 2 แก้ไขอัลลีลในระดับโคลน เมื่อแยกโคลนแล้ว การจัดลำดับแอมพลิคอน (NGS) หรือ Sanger เฉพาะอัลลีลสามารถแสดงว่าแต่ละโคลนมีการสูญเสียแบบ biallelic หรือไม่ หรือว่าอัลลีลหนึ่งหลุดรอดเป็นตัวแปรในเฟรม
- ขั้นตอนที่ 3 ตรวจสอบการสูญเสียโปรตีนลำพังแค่จีโนไทป์ไม่สามารถพิสูจน์การสูญเสียหน้าที่ได้ โปรตีนที่ถูกตัดทอนยังคงสามารถรักษากิจกรรมบางอย่างได้ การทดสอบ Western blot หรือ flow cytometry ให้หลักฐานโดยตรงของการขาดโปรตีน
- การทดสอบระยะที่ 4 ทดสอบฟีโนไทป์ที่เชื่อมโยงกับเป้าหมายการแก้ไข: เวลาการเพิ่มจำนวน, การปรับตัวในสารแขวนลอย, หรือคุณลักษณะเฉพาะที่การเคาะออกถูกตั้งใจให้เปลี่ยน การอ่านค่านี้จำเป็นต้องคงที่ตลอดช่วงการผ่านที่ตั้งไว้ล่วงหน้า [1] [2].
ตารางด้านล่างแสดงให้เห็นว่าวิธีการคัดกรองแต่ละวิธีสามารถบอกอะไรคุณได้ - และไม่สามารถบอกอะไรได้
| วิธีการ | สิ่งที่กำหนด | ข้อจำกัด |
|---|---|---|
| Sanger + ICE Analysis | ความถี่ของ indel ระดับกลุ่มและการกระจาย frameshift | ไม่สามารถระบุการรวมกันของอัลลีลเฉพาะในเซลล์เดี่ยวได้ |
| Amplicon Sequencing (NGS) | การระบุอัลลีลความละเอียดสูง; การตรวจจับไซต์นอกเป้าหมาย | ค่าใช้จ่ายสูงกว่า; เวลาตอบสนองนานกว่า |
| Digital PCR (ddPCR) | การวัดความถี่การแก้ไขหรือจำนวนสำเนาอย่างแม่นยำ | ต้องการการออกแบบโพรบเฉพาะต่อเป้าหมาย |
| Western Blot / Targeted Proteomics | การสูญเสียโปรตีนระดับเป้าหมาย | กึ่งเชิงปริมาณ; ต้องการแอนติบอดีที่ผ่านการตรวจสอบแล้ว |
| Flow Cytometry | การสูญเสียโปรตีนบนพื้นผิวหรือภายในเซลล์; การคงอยู่ของเครื่องหมายสายพันธุ์ | ต้องการแอนติบอดีที่ผ่านการตรวจสอบคุณภาพสูง |
| Multi-Passage Growth Assay | ความเสถียรของเวลาเพิ่มจำนวนและความเหมาะสมในการผลิต | ใช้เวลานาน; ขั้นต่ำสี่รอบเพื่อความถูกต้องทางสถิติ |
สำหรับทีมที่ย้ายจากห้องปฏิบัติการไปสู่การผลิต การทำความเข้าใจ ต้นทุนของการขยายสายเซลล์ ในระบบเครื่องปฏิกรณ์ชีวภาพต่างๆ เป็นขั้นตอนสำคัญถัดไป
เปรียบเทียบสายพันธุ์โคลนที่แก้ไขแล้วกับสายพันธุ์พ่อแม่ที่ตรงกัน ควบคุมเฉพาะ Cas9 ไม่มี sgRNA. การควบคุมนี้ช่วยแยกผลกระทบเฉพาะการแก้ไขออกจากความเครียดจากการถ่ายโอนและการเพาะเลี้ยงก่อนการตรวจสอบความเหมาะสมของกระบวนการ
ตรวจสอบการลบยีนเพื่อความเหมาะสมของกระบวนการผลิตเนื้อสัตว์ที่เพาะเลี้ยงและการปล่อย
ตรวจสอบข้ามตัวตนการแก้ไข ผลกระทบระดับโมเลกุล การทำงานของเซลล์ และความเหมาะสมในการผลิต
เมื่อการตรวจสอบจีโนไทป์โคลนและโปรตีนเสร็จสิ้น ขั้นตอนต่อไปคือการตรวจสอบการปล่อย ในขั้นตอนนี้ ตรวจสอบ เฉพาะ สายพันธุ์ที่ตรงตามเกณฑ์การปล่อยแล้ว แพ็คเกจการปล่อยควรครอบคลุมการตรวจสอบสี่อย่าง: ตัวตนการแก้ไข ผลกระทบระดับโมเลกุล การทำงานของเซลล์ และความเหมาะสมในการผลิต.
ตัวตนการแก้ไข ได้รับการยืนยันโดยการขยาย PCR ของตำแหน่งเป้าหมาย ตามด้วยการจัดลำดับ Sanger และการวิเคราะห์ ICE This shows whether the clone carries a frameshift or a biallelic knockout at the release stage [1].
Next, check protein loss and lineage retention by flow cytometry for CD29, CD56, and CD90. This confirms loss of the target protein and shows that the cell has kept its lineage identity through the editing workflow [1].
If those lineage markers are still present, move on to differentiation. Cell function validation uses BODIPY staining for adipogenic lines and myotube fusion index for myogenic lines [1].
Only after that should you test whether the line still performs under process conditions. Production fitness should be assessed in suspension culture. การทดสอบการเจริญเติบโตของขวด Erlenmeyer แบบสามเท่าที่ดำเนินการมากกว่าสี่ครั้งมีประโยชน์ที่นี่เพราะสามารถเปิดเผยข้อบกพร่องในการเจริญเติบโตที่ปรากฏในภายหลังแทนที่จะเป็นทันที [1][2].
วัดลักษณะที่สำคัญโดยใช้การควบคุมสายพันธุ์พ่อแม่ที่ตรงกัน
การทดสอบแต่ละรายการในกรอบการตรวจสอบความถูกต้องควรดำเนินการกับการควบคุมสายพันธุ์พ่อแม่ที่ตรงกัน ไม่ว่าจะเป็นเซลล์ชนิดป่าหรือกลุ่มที่มีเพียง Cas9 ไม่มี sgRNA หากไม่มีจุดอ้างอิงนั้น จะยากที่จะบอกว่าการเปลี่ยนแปลงที่สังเกตเห็นมาจากการลบยีนเองหรือจากความเครียดที่เกี่ยวข้องกับการแก้ไข
เมื่อกระบวนการเรียกร้องให้ทำเช่นนั้น ให้เพิ่มการตรวจสอบความเครียดและความเสถียรในแพ็คเกจการปล่อย ความมีชีวิตหลังจากการท้าทายด้วยแรงเฉือนสูงหรือแอมโมเนียสามารถทำหน้าที่เป็นการอ่านค่าที่เกี่ยวข้องกับกระบวนการ ความเสถียรของจีโนมสามารถตรวจสอบได้โดยการทำคาริโอไทป์หรือโดย NGS ที่กำหนดเป้าหมายที่ไซต์นอกเป้าหมายที่คาดการณ์ไว้
ตัดสินใจปล่อยผลิตภัณฑ์ที่เหมาะสมกับวัตถุประสงค์
โคลนควรก้าวไปข้างหน้าได้ก็ต่อเมื่อผ่านเกณฑ์ที่กำหนดไว้ล่วงหน้าในด้าน การแก้ไขอัตลักษณ์, ผลกระทบระดับโมเลกุล, การทำงานของเซลล์, และความเหมาะสมในการผลิต, โดยไม่ทำลายอัตลักษณ์, ความเสถียรของจีโนม, หรือประสิทธิภาพของกระบวนการ.
| ระดับการตรวจสอบความถูกต้อง | ประเภทหลักฐาน | การทดสอบ / วิธีการ | การควบคุม | เกณฑ์การยอมรับ | การตัดสินใจ |
|---|---|---|---|---|---|
| แก้ไขอัตลักษณ์ | การระบุลักษณะอัลลีล | PCR + การจัดลำดับ Sanger + การวิเคราะห์ ICE | ชนิดป่าของพ่อแม่ | ยืนยันการเปลี่ยนกรอบหรือการเคาะออกแบบไบอัลลีลิก | ไป / ไม่ไป |
| ผลกระทบระดับโมเลกุล | การสูญเสียโปรตีน; การคงอยู่ของสายพันธุ์ | โฟลไซโตเมทรี (CD29, CD56, CD90) | กลุ่ม Cas9 เท่านั้น | การสูญเสียโปรตีนเป้าหมาย; เครื่องหมายสายพันธุ์คงอยู่ | ไป / ไม่ไป |
| การทำงานของเซลล์ | ศักยภาพในการแยกแยะ | การย้อมสี BODIPY หรือดัชนีการหลอมรวมไมโอโทบ | สายพันธุ์พ่อแม่ที่ตรงกัน | ศักยภาพในการแยกแยะที่คงอยู่หรือเพิ่มขึ้น | ไป / ไม่ไป |
| ความเหมาะสมในการผลิต | ความเสถียรในการเจริญเติบโตแบบแขวนลอย | เวลาเพิ่มจำนวนและความมีชีวิตในหลายๆ รอบ | การควบคุมพ่อแม่ | เวลาเพิ่มจำนวนที่ลดลงอย่างเสถียรในสภาวะแขวนลอย | ไป / ไม่ไป |
| ความทนทานต่อความเครียดในกระบวนการ | ความมีชีวิตภายใต้ความเครียด | การทดสอบความมีชีวิตหลังจากการท้าทายด้วยแรงเฉือนสูงหรือแอมโมเนีย | การควบคุมสื่อมาตรฐาน | ความมีชีวิตสูงภายใต้ความเครียดที่เกี่ยวข้องกับกระบวนการ | ไป / ไม่ไป |
| ความเสถียรของจีโนม | ความปลอดภัยนอกเป้าหมาย | การทำคาริโอไทป์หรือ NGS ที่เป้าหมายที่คาดการณ์ไว้นอกเป้าหมาย | ชนิดป่าของพ่อแม่ | ไม่มีการกลายพันธุ์หรือการย้ายตำแหน่งที่ไม่ยอมรับได้ | ไป / ไม่ไป |
การทดลอง CRISPR KO กับ CRISPR KI โดยใช้ CRISPR-Cas9
ข้อสรุป: เชื่อมโยงความสำเร็จในการแก้ไขกับความเกี่ยวข้องในการผลิต
หลังจากการตรวจสอบความถูกต้อง คำถามสุดท้ายคือการแก้ไขช่วยปรับปรุงการผลิตหรือไม่ในโปรแกรมเนื้อสัตว์ที่เพาะเลี้ยง การทำให้ยีนไม่ทำงานจะมีค่าเพียงพอที่จะเก็บไว้ก็ต่อเมื่อมันให้ ประโยชน์ในการผลิตที่วัดได้ - ไม่ใช่แค่การแก้ไขที่ยืนยันแล้ว [1].
กรณีของ NF2 แสดงให้เห็นว่าทำไมต้องตรวจสอบจีโนไทป์ควบคู่ไปกับการแสดงออกของโปรตีน อัตลักษณ์ของสายพันธุ์ และข้อมูลการเจริญเติบโตก่อนที่จะตัดสินว่าสายพันธุ์นั้นเหมาะสม นั่นคือความแตกต่างระหว่าง โคลนที่มีลักษณะเฉพาะ และสายพันธุ์ที่มีเพียงการแก้ไขจีโนไทป์
แม้กระนั้น บริบทของกระบวนการ สามารถเปลี่ยนผลลัพธ์ได้ ทดสอบโคลนในสื่อเดียวกัน รูปแบบการเพาะเลี้ยง และความหนาแน่นของเซลล์ที่มันจะเผชิญในการผลิต ไม่ใช่แค่ในวัฒนธรรมการค้นพบ นั่นหมายถึงการตรวจสอบประสิทธิภาพใน องค์ประกอบของสื่อ, รูปแบบการแขวนลอยและความเสถียรของการผ่านก่อนที่จะมีการตัดสินใจปล่อยใด ๆ
เฉพาะโคลนที่ผ่านทั้งสี่ระดับการปล่อยเท่านั้นที่พร้อมสำหรับการปล่อย
คำถามที่พบบ่อย
ทำไมแค่จีโนไทป์ถึงไม่เพียงพอ?
แค่จีโนไทป์ไม่เพียงพอ ในการผลิตเนื้อสัตว์ที่เพาะเลี้ยง ประสิทธิภาพขึ้นอยู่กับการทำงานร่วมกันระหว่าง ศักยภาพทางพันธุกรรม, สภาวะกระบวนการ, และ ความจำของสถานะเซลล์.
การแก้ไขยีนสามารถแก้ไขข้อจำกัดบางอย่างได้ แต่ไม่สามารถแทนที่การควบคุมกระบวนการที่แม่นยำได้ สื่อสามารถให้สัญญาณภายนอกได้ แต่สัญญาณเหล่านั้นไม่ได้ตั้งค่าความจำของสถานะเซลล์อย่างถาวร และเมื่อสัญญาณถูกลบออก พวกมันไม่สามารถหยุดเสียงรบกวนจากการถอดรหัสที่กลับมาได้อีกครั้ง
นั่นคือเหตุผลที่การผลิตที่ประสบความสำเร็จขึ้นอยู่กับทั้งสามส่วนที่ทำงานร่วมกัน: การออกแบบยีน, การปรับสื่อให้เหมาะสม, และ ความเหมาะสมของเครื่องปฏิกรณ์ชีวภาพ.
เมื่อไหร่ที่ควรใช้พูลแทนโคลน?
ใช้พูลในขั้นตอนแรกของการออกแบบการเคาะยีนและการพัฒนากระบวนการพวกเขาให้คุณประเมินผลกระทบโดยรวมของการแก้ไขได้เร็วขึ้นในประชากรที่หลากหลาย ซึ่งช่วยในการคัดกรองที่มีปริมาณงานสูงและการตรวจสอบเบื้องต้น
การใช้กลุ่มยังช่วยลดความเสี่ยงของอคติหรือการเปลี่ยนแปลงลักษณะทางฟีโนไทป์ที่อาจเกิดขึ้นเมื่อคุณพึ่งพาคลอนเดียวเร็วเกินไป
ฉันจะรู้ได้อย่างไรว่าการลบยีนพร้อมสำหรับการผลิตหรือไม่
การลบยีนพร้อมสำหรับการผลิตเมื่อสายเซลล์เนื้อสัตว์ที่เพาะเลี้ยงที่ได้รับการแก้ไขยังคงมีความเสถียรทางพันธุกรรม และฟีโนไทป์ ตลอดการผ่านเซลล์ที่ขยายออกไป ในขณะที่ยังคงรักษาความมีชีวิตสูงและการทำงานหรือการเพิ่มจำนวนของกล้ามเนื้อ
นอกจากนี้ยังต้องสอดคล้องกับข้อกำหนดของกระบวนการของคุณ ซึ่งอาจรวมถึงการปรับตัวให้เข้ากับการแขวนลอยหรือเวลาการเพิ่มจำนวนที่สั้นลงภายใต้สภาวะที่ปราศจากเซรั่มการแก้ไขยีน การจัดสูตรสื่อ และความเข้ากันได้ของเครื่องปฏิกรณ์ชีวภาพจำเป็นต้องได้รับการทดสอบเป็นระบบเดียว ไม่ใช่เป็นส่วนแยกกัน


