

ノックアウトが定義されたプロセス特性を改善しない場合、それは単なる編集であり、使用可能な細胞株ではありません。
バイオプロセスエンジニア、細胞培養科学者、培養肉のR&Dチームにとって、この記事の主なポイントはシンプルです:ボトルネックから始め、編集前に合格/不合格の基準を設定し、次に低い倍加時間、懸濁成長、または表面抗原の除去などの測定可能な生産の読み出し を中心にワークフローを構築します。この記事はまた、プールレベルの編集データがガイドランキングに役立つが、リリースグレードのノックアウトにはクローンレベルの遺伝子型、タンパク質損失データ、系統チェック、およびマルチパッセージプロセステスト(しばしば一次細胞対不死化細胞株を含む)が必要であることを明確にしています。
2024年7月のIvy Farmのケースでは、豚および牛の筋芽細胞と脂肪由来幹細胞におけるNF2 ノックアウト が、倍加時間の短縮、懸濁培養のサポート、および系統マーカーの保持と関連付けられました。しかし、その記事はそれを普遍的なものとして扱っていません。編集されたクローンを進める前に、種、系統、およびターゲットに特化した検証がまだ必要です。
記事が指示すること:
- 編集目標をコストではなくプロセスの観点で定義する
- 成長、サスペンション適合性、マーカー保持、継代安定性の閾値を事前に設定する
- 経路の役割、系統効果、安全性に関連するリスクを確認した後にターゲット遺伝子を選択する
- 構成的コーディングエクソンに対するガイドを設計し、まずPCRとサンガーで親ローカスを確認する
- 編集者の露出時間を制限するために可能な限り RNPデリバリーを用いたドナーなしのワークフローを使用する
- バルクプールを初期スクリーニングとして扱い、ノックアウトの証明とはしない
- 二アレル欠失を確認し、その後タンパク質の欠如を確認する
- 一致する親またはCas9のみ、sgRNAなしのコントロールに対してクローンを検証する
- 4つの層を通過したラインのみをリリースする: 編集の同一性、分子の結果、細胞機能、生産適合性
いくつかの技術的なポイントが際立っています。この記事では、野生型SpCas9が3から5のミスマッチ, を許容できるため、オフターゲットのレビューを後回しにできないことを指摘しています。また、 17から18 bpの短縮ガイドがオフターゲット活性を500倍も削減でき、オンターゲット性能の低下がほとんどないことも指摘しています。そして、ドナーなしの修復では混合インデルが生じることが多いため、「編集済み」が「ヌル」を意味するとは限らない - フレーム内アレルが機能を保持する可能性がある.
この記事が最も役立ったのは、その規律です。遺伝子型だけでは不十分であり、急成長だけでは不十分であり、1回の継代からの懸濁データだけでは不十分です。ノックアウトラインは、系統のアイデンティティを保持し、少なくとも四重複の継代で安定しており, 、生産で直面する同じ培養形式と密度で依然として機能する場合にのみ重要です。
それが記事の残りの部分のフレームです:ボトルネックから、デザインの編集、スクリーンのクローン、リリースの決定へと進み、それらのステップを混同しないようにします。
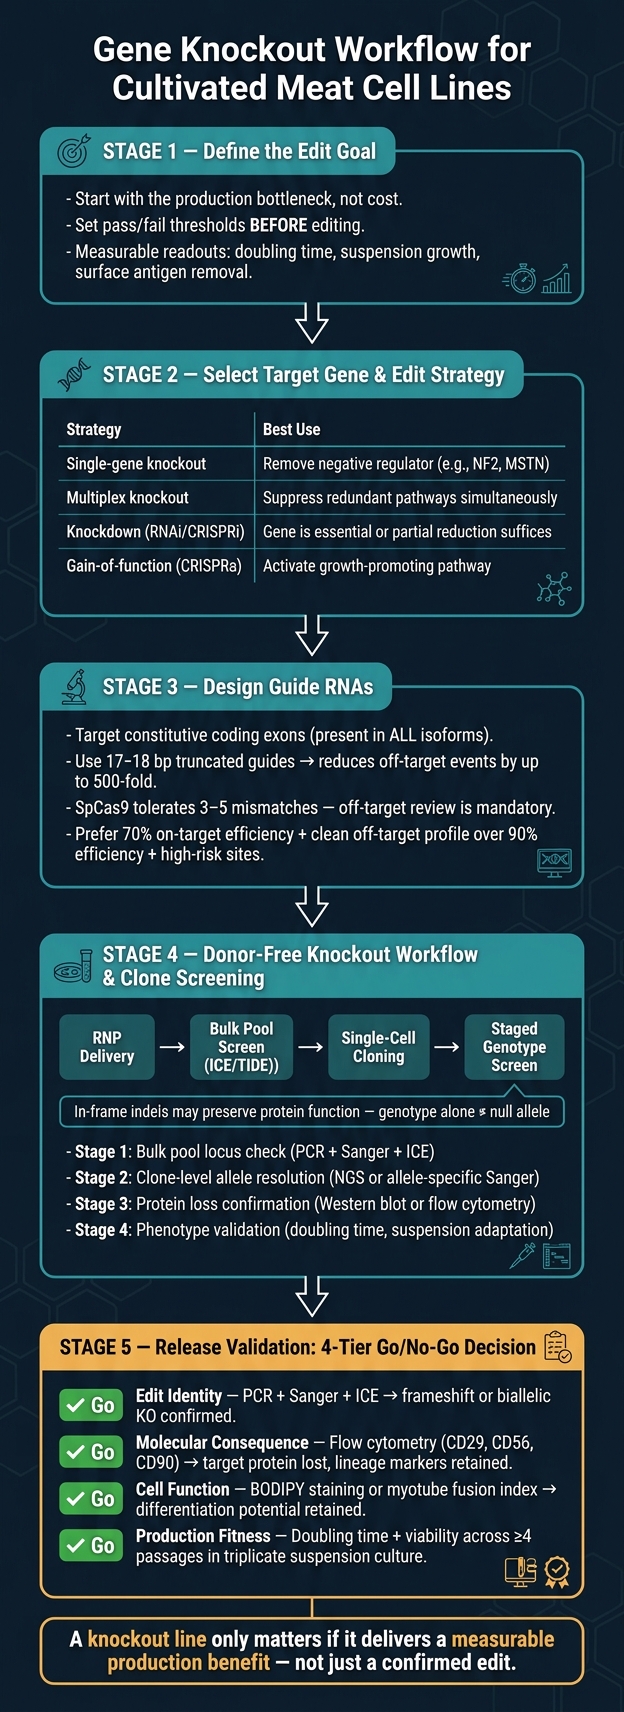
培養肉細胞株のための遺伝子ノックアウトワークフロー
ターゲット遺伝子を選択し、適切な編集戦略を選ぶ
形質をターゲット可能な経路または調節ノードにマッピングする
編集の目標が明確になったら、次のステップは生産のボトルネックを特定の調節ノードに遡ることです。倍加時間が遅い、または懸濁成長が弱いことは、しばしば定義された経路ノードにマッピングされ、培養肉のスケーリングに対する重大な課題を提示します, Hippo、RAS、WNT/β-catenin、またはNOTCHなど[1].
それは紙の上では簡単に聞こえます。実際には、そうであることは稀です。ある環境で成長をサポートする遺伝子が、別の環境では生存や分化に必要とされることがあります。ターゲットにコミットする前に、関心のある種や細胞タイプの証拠を確認してください。遺伝子の機能が冗長か非冗長かを確認し、機能喪失が筋原性または脂肪原性の可能性、ゲノムの安定性、または最終製品の安全性に関連する特徴を損なわないことを確認してください[1].
どの遺伝子も普遍的に適していると仮定せずに候補ターゲットを評価してください
NF2 - メルリンタンパク質をコードする - は培養肉研究におけるノックアウトターゲットの良い例です。Ivy Farm Technologiesは、 NF2ノックアウトが倍加時間を短縮し、 豚および牛の系統で系統マーカーを保持しながら懸濁適応をサポートすることを示しました [1] . NF2はHippo、RAS、WNT/β-catenin、NOTCHシグナル伝達を横断しているため、1つのノックアウトで複数の成長経路を一度にシフトでき、マルチプレックス編集を必要としません[1] .
MSTN(ミオスタチン)は、特に筋細胞の収量を改善することを目的とした場合によく取り上げられるターゲットです。RB1や TP53のような細胞周期調節因子も、増殖能力を拡張するために構築されたマルチプレックス戦略に登場します。しかし、普遍的なターゲットというものは存在しません。ある種や細胞タイプで機能する遺伝子は、別の種や細胞タイプでの個別の検証が必要です。同じ編集が異なる表現型をもたらしたり、不安定性を伴ったりすることがあります。目の前の系統にデータがない場合、その結果が転送されると仮定しないでください [1] .
ノックアウトとノックダウン、マルチプレックス編集、機能獲得アプローチの比較
| 編集戦略 | 使用時期 | 主な制限 | 必要な証拠 |
|---|---|---|---|
| 単一遺伝子ノックアウト | 成長または懸濁適応を直接制限する負の調節因子 (e.g. , NF2, MSTN) を永久に除去するため [1] | 必須の二次機能の不可逆的な喪失の可能性 | ターゲット系統における生存可能性と分化に対する非必須性の確認 [1] |
| マルチプレックスノックアウト | 冗長な経路を同時に抑制する必要がある場合 (e.g. 、RB1, TP53, およびRASの組み合わせ)[1] | ゲノム不安定性のリスク増加と累積的なオフターゲット効果[1] | 相乗効果データとすべての編集された遺伝子座にわたる厳密なオフターゲットスクリーニング[1] |
| ノックダウン(RNAi/siRNA/CRISPRi) | 遺伝子が必須であるか、部分的な減少で形質に達するのに十分な場合[1] | しばしば一過性であり、継続的なデリバリーまたは安定したshRNA統合が必要 | 部分的な減少が目標の表現型を達成することを示す用量反応データ[1] |
| 機能獲得(CRISPRaまたはノックイン) | 成長促進経路を活性化するか、新しい能力を追加するため [1] | 複雑な挿入ワークフロー;発癌性変換または代謝負担のリスク[1] | 発現増加が分化の可能性を阻害しないことの検証[1] |
この比較を使用して、ガイド設計が始まる前に編集戦略を決定します。遺伝子が必須である場合、または必要な変更が完全な除去ではなく程度の問題である場合、ノックダウンまたはCRISPRiはより厳密な制御を提供します。単一遺伝子データが追加の複雑さが価値があることを示している場合にのみ、マルチプレックス編集が意味を持ちます[1][2].
編集クラスが固定されたら、完全な機能喪失のためのガイドRNAを設計します。
sbb-itb-ffee270
遺伝子活動の真の喪失のためのガイドRNAを設計します
参照配列、転写構造、およびバリアントプロファイルを確認します
ガイド配列ではなく、遺伝子モデルから始めます。ターゲット選択を完了し、親系統の配列を確認した後にのみ、ガイド設計を開始する必要があります。
正しい種特異的参照ゲノムを使用します。その後、完全な転写構造をマッピングします:エクソン境界、コーディング配列の開始と停止、およびすべての注釈付きアイソフォーム。その後、親系統自体を確認します。ガイドが構成的エクソンを見逃した場合でも、機能的アイソフォームが生存する可能性があります。
親ローカスをPCR増幅し、アンプリコンをサンガーシーケンスし、パッセージ間でシーケンスコールを比較して開始シーケンスを確認します。ICEを使用して、既存のバリアントや多型をフラグします。開始ローカスが確定したら、フレームシフトの可能性と オフターゲットプロファイル.
フレームシフトの可能性と低オフターゲットリスクでガイドサイトをランク付けします
遺伝子モデルを確認した後、構成的コーディングエクソン. にガイド選択を集中します。これらはすべての注釈付きアイソフォームに存在するエクソンであるため、そこでの編集はすべての関連する転写物を破壊する可能性が高くなります。
オフターゲットリスクも同様に重要です。野生型SpCas9は、特にPAM遠位の位置で、3〜5のミスマッチを許容できます。したがって、強い予測オンターゲットスコアを持つガイドでも、特にクローン拡大後に意図しない切断を引き起こす可能性があります。
そのリスクを減らす簡単な方法の一つは、ガイドを17–18 bpにトリムすることです。これにより、オフターゲット編集イベントを最大500倍まで削減し、オンターゲット精度の損失はほとんどありません。[2]. 実際には、70%のオンターゲット効率とクリーンなオフターゲットプロファイルを持つガイドは、90%の効率といくつかの高リスク予測サイトを持つものよりも通常は良い出発点です。
そのランキングは、以下のヌクレアーゼ選択に直接反映されるべきです。
ノックアウトの目的に合った編集システムを選択する
編集システムは、ターゲット遺伝子と同様にガイド設計を形作ります。培養肉細胞株でのドナー不要のノックアウト作業では、主な選択肢は以下の通りです。
| 編集システム | DSB 必須 | 典型的なノックアウトメカニズム | ガイド設計の影響 | 最適な使用法 |
|---|---|---|---|---|
| SpCas9 ヌクレアーゼ | はい | フレームシフトインデル via NHEJ | 20 bp ガイド + NGG PAM; 高いオフターゲットリスク | 堅牢な一次または不死化細胞株での標準ノックアウト |
| Hi-Fi Cas9 バリアント | はい | フレームシフトインデル via NHEJ | 20 bp ガイド + NGG PAM; より狭いオフターゲットリスク | オフターゲットリスクが高い場合 |
| Cas12a (Cpf1) | はい | フレームシフトインデル via NHEJ | TリッチPAM 例: TTTN; 階段状の切断を生成 | ATリッチ領域または複数ターゲットのノックアウト |
培養肉細胞株での多くのドナー不要のノックアウト作業には、17–18 bp 短縮ガイドを持つ SpCas9 ヌクレアーゼが堅実な出発点です。高忠実度のバリアントは、オフターゲットの状況が混雑している場合に理にかなっています。Cas12aは、座位がATリッチである場合や、一度のトランスフェクションで複数の遺伝子を破壊する必要がある場合に適しています。
主なポイントは簡単です:最も頻繁に使用するプラットフォームにデフォルトするのではなく、システムを目的に合わせることです。その選択がガイドルールを設定し、続くドナーなしノックアウトワークフローとクローンスクリーンを形作ります。
ドナーなしノックアウトワークフローを実行し、クローンを正しくスクリーニングする
編集の追跡可能性を持つドナーなしワークフローを実行する
ガイドとヌクレアーゼが確定したら、次のステップはドナーなしのデリバリーと段階的なクローンスクリーニングです。
ヌクレアーゼを導入する前に、親系統を認証してください。種、組織の出所、継代数、核型またはSTRプロファイルを記録します。その開始記録が、以降のすべてのクリーンな参照点を提供します。
配送に関して、RNP(リボヌクレオプロテイン)複合体 - 事前に組み立てられたCas9タンパク質とsgRNA - はプラスミドやウイルス形式よりも強く推奨されます[2] . 簡単に言うと、RNP配送はエディターが細胞内に留まる時間を短くし、低頻度のオフターゲット切断の可能性を低下させます[2]. トランスフェクション後、細胞が回復するのに十分な時間を与えてから、濃縮ステップを行ってください。濃縮はプール内の編集された細胞の割合を増やす可能性がありますが、オプションであり、どちらにしても記録されるべきです[1].
ドナーなしのノックアウトワークフローでは、すべての修復はエンドジョイニングから行われます。それが重要なのは、すべてのインデルがヌルアリルを与えるわけではないからです。フレーム内変異 - 正確に3塩基対の倍数のインデル - は読み枠を維持し、タンパク質機能を保持する可能性があります[1] . したがって、遺伝子型スクリーニングは、単に「編集が行われた」だけでなく、ヌルアレルと必要に応じて二アレル性の喪失を示す必要があります。
以下の表は、編集履歴が追跡可能な状態を維持するために各ステップで保持する価値のある記録を示しています。
| ステップ | 必要な記録 |
|---|---|
| 親の認証 | 種、組織の出所、継代数、核型/STRプロファイル |
| ガイド設計 | gRNA ID、配列と長さ |
| デリバリー | ヌクレアーゼの種類、デリバリーフォーマット(RNP/プラスミド)、トランスフェクションパラメータ |
| バルクプールスクリーニング | ICE/TIDE スコア、フレームシフトインデルの割合 |
| クローン分離 | 分離方法 (FACS または希釈法)、クローンID、プレートマップ |
| ジェノタイプの検証 | アレル特異的シーケンシング、両アレル喪失の確認 |
| 機能適合 | 倍加時間データ、表面マーカー発現、懸濁適合性 |
バルクプールが有用な場合とクローンラインが必要な場合を決定する
バルク編集プールは、迅速なリードアウトが必要な場合に有用です。それらは、ガイドRNAの効率をランク付けするため、候補ターゲット間での初期成長比較を行うため、そしてクローン分離に数週間を費やすことなくハイスループットターゲット検証を行うためにうまく機能します。2023年、Ivy Farm Technologiesの研究者たちは、カス9とsgRNAでトランスフェクトされた豚筋芽細胞プールを使用して、クローン分離に進む前にプールレベルでのノックアウト効率をサンガーシーケンシングとICE分析で評価しました[1] .
しかし、問題があります。エンドジョイニングは混合集団を生み出します:野生型細胞、ヘテロ接合体編集、フレームシフト、インフレームアリルがすべて同じプールに存在します。測定される表現型は、その混合物全体の平均であり、クリーンなノックアウトの読み取りではありません。そのため、バルクプールは信頼できるノックアウトの主張をサポートできません[1].
| 特徴 | バルク編集プール | 単一細胞由来クローン |
|---|---|---|
| スピード | 高い(日数) | 低い(週から月) |
| 遺伝子型解像度 | 低い(集団平均) | 高い(定義されたアレル確認済み) |
| クローン変異 | 集団平均でマスクされる | 可視化され、最も性能の良いラインの選択が可能 |
| スクリーニング負担 | 低い | 高い |
| 適合性 | ターゲット発見、ガイドランキング、初期成長研究 | プロセス開発、タンパク質損失の検証、規制リリース |
プロセス開発が定義された遺伝子型を必要とする場合、単一細胞クローン化に移行します。クローンの成長中、系統保存条件下で拡大し、親マーカーを追跡し続けます[1].
遺伝子型、タンパク質の喪失、および機能的表現型を段階的にスクリーニングします
スクリーニングは、一度に大規模に行うよりも段階的なワークフローとして行う方が効果的です。
- ステージ1はバルクプールの遺伝子座チェックです。ターゲット領域をPCR増幅し、ICE分解を用いたサンガーシーケンシングで解析します。これにより、全体的な編集効率スコアとインデル分布が得られ、クローン分離を行う価値があるかどうかを判断するのに通常は十分です。
- ステージ2はクローンレベルのアレルを解決します。クローンが分離されたら、アンプリコンシーケンシング(NGS)またはアレル特異的サンガーシーケンシングにより、各クローンが二アレル喪失を持っているか、または一方のアレルがインフレーム変異として逃れたかどうかを示すことができます。
- ステージ3はタンパク質の喪失を確認します。遺伝子型だけでは機能喪失を証明できません。切断されたタンパク質でもいくらかの活性を保持することがあります。ウエスタンブロットやフローサイトメトリーは、タンパク質の欠如を直接証明します。
- ステージ4は、編集目標に関連する表現型をテストします:倍加時間、懸濁適応、またはノックアウトによって変化させることを意図した特定の特性。この読み出しは、事前に設定された継代ウィンドウ内で安定している必要があります [1] [2] .
以下の表は、各スクリーニング方法が何を教えてくれるか、そして何を教えてくれないかを示しています。
| 方法 | 確立する内容 | 制限事項 |
|---|---|---|
| Sanger + ICE解析 | プールレベルのインデル頻度とフレームシフト分布 | 個々の細胞における特定のアレル組み合わせを解決できない |
| アンプリコンシーケンシング(NGS) | 高解像度のアレル識別; オフターゲットサイトの検出 | コストが高い; ターンアラウンドが長い |
| デジタルPCR(ddPCR) | 編集頻度またはコピー数の正確な定量化 | ターゲットごとに特定のプローブ設計が必要 |
| ウエスタンブロット / ターゲットプロテオミクス | ターゲットのタンパク質レベルでの喪失 | 半定量的; 検証済みの抗体が必要 |
| フローサイトメトリー | 表面または細胞内タンパク質の喪失; 系統マーカーの保持 | 高品質で種に検証された抗体が必要 |
| マルチパッセージ成長アッセイ | 倍加時間の安定性と生産適合性 | 時間がかかる; 統計的妥当性のために最低4回の継代が必要 |
研究室から生産へ移行するチームにとって、異なるバイオリアクターシステムでの細胞株のスケーリングコストを理解することは重要な次のステップです。
常に編集されたクローン系統を一致する親系統Cas9のみ、sgRNAなしのコントロール. と比較してください。このコントロールは、プロセス適合性の検証前に、編集特有の効果をトランスフェクションや培養ストレスから分離するのに役立ちます。
培養肉プロセス適合性とリリースのためのノックアウトを検証する
編集の同一性、分子結果、細胞機能、生産適合性を通じて検証する
クローンの遺伝子型とタンパク質のスクリーニングが完了したら、次のステップはリリース検証です。この段階では、すでにリリース基準を満たしている系統のみを検証します。リリースパッケージには、4つのチェックが含まれている必要があります:編集の同一性、分子結果、細胞機能、生産適合性.
編集の同一性 は、ターゲット領域のPCR増幅、続いてサンガーシーケンシングとICE分析によって確認されます。これは、クローンがリリース段階でフレームシフトまたはバイアレリックノックアウトを持っているかどうかを示します [1].
次に、CD29、CD56、CD90のフローサイトメトリーを用いてタンパク質の喪失と系統の保持を確認します。これにより、ターゲットタンパク質の喪失が確認され、編集ワークフローを通じて細胞がその系統のアイデンティティを保持していることが示されます [1].
これらの系統マーカーがまだ存在する場合は、分化に進みます。細胞機能の検証には、BODIPY染色を脂肪生成系統に使用し、 筋原性系統には筋管融合指数を使用します [1] .
その後にのみ、ラインがプロセス条件下でまだ機能するかどうかをテストする必要があります。生産適合性は懸濁培養で評価する必要があります。三重のエルレンマイヤーフラスコ成長曲線を少なくとも四回の継代で実施することは、すぐには現れないが後に現れる成長欠陥を明らかにするために有用です[1][2] .
重要な特性を測定するには、親系統のコントロールを使用します
検証フレームワーク内の各アッセイは、野生型細胞またはCas9のみでsgRNAがないプールのいずれかの親系統コントロールに対して実行する必要があります。その参照点がなければ、観察された変化がノックアウト自体から来ているのか、編集関連のストレスから来ているのかを判断するのが難しくなります。
プロセスがそれを要求する場合、リリースパッケージにストレスと安定性のチェックを追加します。高せん断またはアンモニアチャレンジ後の生存率は、プロセスに関連する読み出しとして役立ちます。ゲノムの安定性は、核型分析または予測されたオフターゲット部位でのターゲットNGSによって確認できます。
目的に適したリリース決定を行う
クローンは、編集アイデンティティ、分子結果、細胞機能、および生産適合性, において事前に定義された基準をクリアし、アイデンティティ、ゲノムの安定性、またはプロセスのパフォーマンスを損なうことなく進めるべきです。
| バリデーション層 | 証拠タイプ | アッセイ / メソッド | コントロール | 受入基準 | 決定 |
|---|---|---|---|---|---|
| アイデンティティ編集 | アレル特性評価 | PCR + サンガーシーケンシング + ICE解析 | 親の野生型 | フレームシフトまたは二アレルノックアウト確認済み | Go / No-go |
| 分子結果 | タンパク質損失; 系統維持 | フローサイトメトリー (CD29, CD56, CD90) | Cas9のみのプール | 標的タンパク質の損失; 系統マーカー維持 | Go / No-go |
| 細胞機能 | 分化能力 | BODIPY染色または筋管融合指数 | 一致した親系統 | 分化能力の維持または向上 | Go / No-go |
| 生産適合性 | 懸濁成長の安定性 | 複数の継代にわたる倍加時間と生存率 | 親コントロール | 懸濁中の安定した、短縮された倍加時間 | Go / No-go |
| プロセスストレス耐性 | ストレス下での生存率 | 高せん断またはアンモニアチャレンジ後の生存率アッセイ | 標準メディアコントロール | プロセス関連ストレス下での高い生存率 | Go / No-go |
| ゲノム安定性 | オフターゲット安全性 | 予測されるオフターゲット部位での核型解析またはターゲットNGS | 親の野生型 | 許容できないオフターゲット変異または転座なし | Go / No-go |
CRISPR KO vs CRISPR KI実験 (CRISPR-Cas9使用)
結論: 編集成功を生産関連性に結びつける
バリデーション後、最後の質問は編集が生産を改善するかどうかです。培養肉プログラムにおいて、遺伝子ノックアウトは、測定可能な生産利益をもたらす場合にのみ保持する価値があります - 単に編集が確認されたというだけではありません。[1].
NF2のケースは、系統が適合と判断される前に、遺伝型をタンパク質発現、系統の同一性、成長データと共に確認する必要がある理由を示しています。それが、特性評価されたクローンと、単に遺伝型編集がある系統の違いです。
それでもなお、プロセスコンテキストが結果を変えることがあります。発見文化だけでなく、生産で直面するのと同じ培地、培養形式、細胞密度でクローンをテストしてください。それは、 培地組成, 懸濁形式と継代安定性を確認することを意味し、リリース決定が行われる前に行われます。
すべてのリリース基準をクリアしたクローンのみがリリースの準備が整います。
よくある質問
なぜ遺伝子型だけでは不十分なのですか?
遺伝子型だけでは不十分です。培養肉の生産では、遺伝的潜在能力, プロセス条件, と細胞状態の記憶. の相互作用に依存します。
遺伝子編集は一部の厳しい制限を修正できますが、正確なプロセス制御の代わりにはなりません。培地は外部のシグナルを供給できますが、それらのシグナルは細胞状態の記憶を永久に設定するわけではありません。そして、一度シグナルが取り除かれると、転写ノイズが再び入り込むのを防ぐことはできません。
そのため、成功した生産は、遺伝子設計, 培地の最適化, とバイオリアクターの適合. の3つの要素が一緒に機能することに依存しています。
いつクローンではなくプールを使用すべきですか?
遺伝子ノックアウト設計とプロセス開発の初期段階でプールを使用してください。 編集の全体的な効果を混合集団全体でより迅速に評価できるため、ハイスループットスクリーニングや初期検証に役立ちます。
プールは、単一のクローンに早期に依存することで現れるバイアスや表現型のドリフトのリスクも軽減します。
ノックアウトが生産準備完了であることをどうやって知ることができますか?
ノックアウトは、編集された培養肉細胞株が長期間の継代培養にわたって遺伝的におよび表現型的に安定しており、一貫して高い生存率と筋原性機能または増殖を維持している場合に生産準備完了です。
また、プロセス要件に適合する必要があります。これには、懸濁適応や無血清条件下での短い倍加時間が含まれることがあります。 遺伝子編集、培地の配合、バイオリアクターの適合性は、別々の部分としてではなく、一つのシステムとしてテストする必要があります。


