

Si un knockout n'améliore pas un trait de processus défini, ce n'est qu'une modification, pas une lignée cellulaire utilisable.
Pour les ingénieurs en bioprocédés, les scientifiques en culture cellulaire et les équipes R&D de viande cultivée, le point principal de l'article est simple : je commence par le goulot d'étranglement, je fixe des seuils de réussite/échec avant l'édition, puis je construis le flux de travail autour d'un indicateur de production mesurable tel qu'un temps de doublement plus court, une croissance en suspension ou l'élimination d'un antigène de surface. L'article précise également que les données d'édition au niveau du pool sont utiles pour le classement des guides, mais un knockout de qualité libérable nécessite des données de génotype au niveau du clone, de perte de protéines, des vérifications de lignée et des tests de processus multi-passages (souvent impliquant des lignées cellulaires primaires vs immortalisées).
Un cas de juillet 2024 d'Ivy Farm a lié NF2 knockout dans les myoblastes porcins et bovins et les cellules souches dérivées du tissu adipeux à des temps de doublement plus courts, un soutien à la culture en suspension et une rétention des marqueurs de lignée. Mais l'article ne considère pas cela comme universel. J'ai encore besoin d'une validation spécifique à l'espèce, à la lignée et à la cible avant de faire avancer tout clone modifié.
Ce que l'article recommande de faire :
- Définir l'objectif de l'édition en termes de processus, pas en termes de coût
- Définir des seuils à l'avance pour la croissance, l'aptitude à la suspension, la rétention des marqueurs et la stabilité du passage
- Choisir le gène cible uniquement après avoir vérifié le rôle dans la voie, l'effet de lignée et les risques liés à la sécurité
- Concevoir des guides contre les exons codants constitutifs et vérifier le locus parental par PCR et Sanger d'abord
- Utiliser des flux de travail sans donneur avec la livraison RNP lorsque possible pour limiter le temps d'exposition de l'éditeur
- Traiter les pools en vrac comme un dépistage précoce, pas comme une preuve de knockout
- Confirmer la perte biallèlique, puis vérifier l'absence de protéine
- Valider le clone par rapport aux contrôles parentaux appariés ou Cas9 seul, sans sgRNA
- Ne libérer que les lignées qui passent quatre niveaux : identité de l'édition, conséquence moléculaire, fonction cellulaire et aptitude à la production
Quelques points techniques se démarquent.L'article note que le type sauvage SpCas9 peut tolérer 3 à 5 mésappariements, c'est pourquoi l'examen des effets hors cible ne peut pas être une réflexion après coup. Il souligne également que des guides tronqués de 17 à 18 pb peuvent réduire l'activité hors cible jusqu'à 500 fois avec peu de baisse de performance sur cible. Et parce que la réparation sans donneur donne souvent des indels mixtes, je ne peux pas supposer que « édité » signifie « nul » - les allèles en phase peuvent encore conserver la fonction.
Là où j'ai trouvé l'article le plus utile, c'est dans sa discipline : le génotype seul ne suffit pas, la croissance rapide seule ne suffit pas, et les données de suspension d'un passage ne suffisent pas. Une lignée knockout n'a d'importance que si elle conserve l'identité de la lignée, reste stable sur au moins quatre passages en triplicat, et continue de fonctionner sous le même format de culture et la même densité qu'elle rencontrera en production.
C'est le cadre pour le reste de l'article : passer de l'engorgement, à la conception de l'édition, à la duplication de l'écran, à la décision de libération sans mélanger ces étapes.
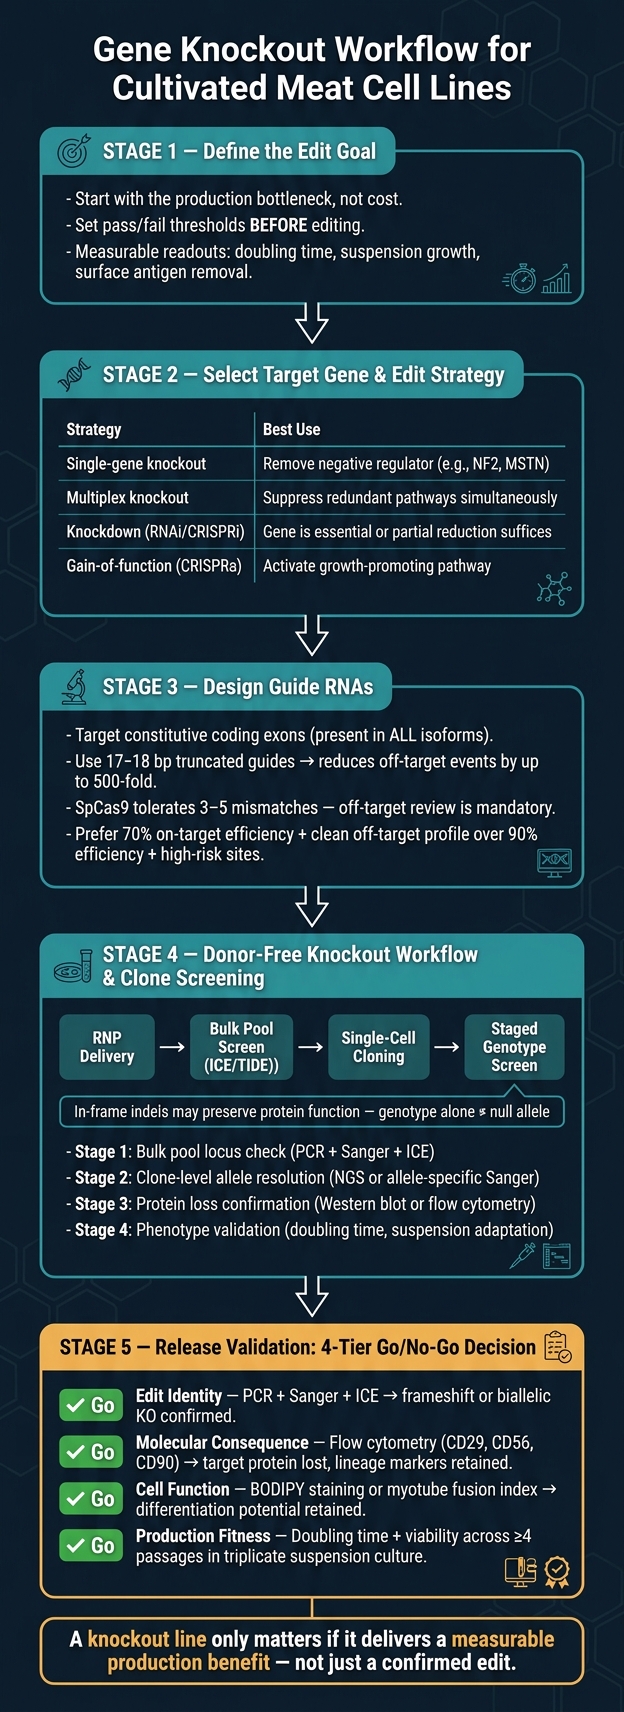
Flux de travail Knockout de gènes pour les lignées cellulaires de viande cultivée
Sélectionnez le gène cible et choisissez la bonne stratégie d'édition
Mappez le trait à une voie ou un nœud régulateur ciblable
Une fois l'objectif d'édition clair, l'étape suivante consiste à retracer le goulot d'étranglement de la production jusqu'à un nœud régulateur spécifique. Un temps de doublement lent ou une croissance en suspension faible se rapporte souvent à un nœud de voie défini, présentant des défis significatifs pour l'extension de la viande cultivée, tels que Hippo, RAS, WNT/β-caténine ou NOTCH [1].
Cela semble simple sur le papier. En pratique, c'est rarement le cas. Un gène qui soutient la croissance dans un contexte peut être nécessaire pour la survie ou la différenciation dans un autre.Avant de vous engager sur une cible, vérifiez les preuves dans l'espèce et le type de cellule qui vous intéressent. Examinez si la fonction du gène est redondante ou non redondante, et confirmez que la perte de fonction ne nuira pas au potentiel myogénique ou adipogénique, à la stabilité génomique, ou à toute caractéristique liée à la sécurité du produit final [1].
Évaluez les cibles candidates sans supposer qu'un gène est universellement adapté
NF2 - qui encode la protéine Merlin - est un bon exemple de cible de knockout dans la recherche sur la viande cultivée. Ivy Farm Technologies a montré que le knockout de NF2 réduisait le temps de doublement et soutenait l'adaptation en suspension dans les lignes porcines et bovines tout en préservant les marqueurs de lignée [1]. Parce que NF2 s'étend sur les voies de signalisation Hippo, RAS, WNT/β-caténine et NOTCH, un knockout peut modifier plusieurs voies de croissance à la fois sans édition multiplex [1].
MSTN (myostatine) est une autre cible qui revient souvent, surtout lorsque l'objectif est d'améliorer le rendement des cellules musculaires. Les régulateurs du cycle cellulaire tels que RB1 et TP53 apparaissent également dans des stratégies multiplexes conçues pour étendre la capacité proliférative. Mais il n'existe pas de cible universelle. Un gène qui fonctionne dans une espèce ou un type de cellule nécessite toujours une validation distincte dans une autre. La même modification peut donner un phénotype différent ou apporter de l'instabilité. Si vous n'avez pas de données dans la lignée devant vous, ne supposez pas que le résultat se transférera [1].
Comparer knockout avec knockdown, édition multiplex et approches de gain de fonction
| Stratégie d'édition | Quand utiliser | Limitation principale | Preuve requise |
|---|---|---|---|
| Knockout d'un seul gène | Pour supprimer définitivement un régulateur négatif (e.g. , NF2, MSTN) qui restreint directement la croissance ou l'adaptation en suspension [1] | Potentiel de perte irréversible de fonctions secondaires essentielles | Confirmation de la non-essentialité pour la viabilité et la différenciation dans la lignée cible [1] |
| Knockout multiplex | Lorsque des voies redondantes doivent être supprimées simultanément (e.g. , RB1, TP53, et RAS combinaisons) [1] | Risque accru d'instabilité génomique et effets hors cible cumulatifs [1] | Données d'effet synergique et dépistage rigoureux hors cible sur tous les loci édités [1] |
| Knockdown (RNAi/siRNA/CRISPRi) | Lorsqu'un gène est essentiel ou qu'une réduction partielle suffit pour atteindre le trait [1] | Souvent transitoire; nécessite une livraison continue ou une intégration stable de shRNA | Données de réponse à la dose montrant qu'une réduction partielle atteint le phénotype cible [1] |
| Gain de fonction (CRISPRa ou knock-in) | Pour activer une voie de promotion de la croissance ou ajouter une nouvelle capacité [1] | Flux de travail d'insertion complexes; risque de transformation oncogénique ou de charge métabolique [1] | Vérification que l'augmentation de l'expression n'inhibe pas le potentiel de différenciation [1] |
Utilisez cette comparaison pour déterminer la stratégie d'édition avant de commencer la conception du guide.Si le gène est essentiel, ou si le changement nécessaire est une question de degré plutôt que de suppression complète, le knockdown ou CRISPRi offre un contrôle plus strict. L'édition multiplexe n'a de sens que lorsque les données sur un seul gène montrent que la complexité ajoutée en vaut la peine [1][2].
Une fois la classe d'édition fixée, concevez des ARN guides pour une perte complète de fonction.
sbb-itb-ffee270
Concevez des ARN guides pour une véritable perte d'activité génique
Confirmez la séquence de référence, la structure du transcript et le profil des variantes
Commencez par le modèle de gène, pas par la séquence guide. La conception du guide ne doit commencer qu'après avoir terminé la sélection de la cible et confirmé la séquence de la lignée parentale.
Utilisez le génome de référence spécifique à l'espèce correct. Ensuite, cartographiez la structure complète du transcript : limites des exons, début et fin de la séquence codante, et tous les isoformes annotés. Après cela, vérifiez la lignée parentale elle-même.Si un guide manque un exon constitutif, un isoforme fonctionnel peut encore survivre.
Amplifiez par PCR le locus parental, séquencez l'amplicon par la méthode de Sanger et comparez les appels de séquence à travers les passages pour confirmer la séquence de départ. Utilisez ICE pour signaler les variantes ou polymorphismes préexistants. Une fois le locus de départ verrouillé, classez les guides par probabilité de décalage de cadre et profil hors cible.
Classez les sites guides pour la probabilité de décalage de cadre et le faible risque hors cible
Après avoir confirmé le modèle de gène, concentrez la sélection des guides sur les exons codants constitutifs. Ce sont les exons présents dans chaque isoforme annoté, donc les modifications là-bas sont plus susceptibles de perturber tous les transcrits pertinents.
Le risque hors cible est tout aussi important. La SpCas9 de type sauvage peut tolérer trois à cinq mésappariements, surtout aux positions distales du PAM. Ainsi, un guide avec un score prédit sur cible fort peut toujours produire des coupures non intentionnelles, surtout après une expansion clonale.
Une façon simple de réduire ce risque est de réduire le guide à 17–18 pb. Cela peut réduire les événements d'édition hors cible jusqu'à 500 fois avec peu de perte de précision sur cible [2]. En pratique, un guide avec 70% d'efficacité sur cible et un profil hors cible propre est généralement un meilleur point de départ qu'un avec 90% d'efficacité et plusieurs sites à risque élevé prédits.
Ce classement devrait directement alimenter le choix de la nucléase ci-dessous.
Choisissez le système d'édition qui correspond à l'objectif de knockout
Le système d'édition façonne la conception du guide autant que le gène cible. Pour le travail de knockout sans donneur dans les lignées cellulaires de viande cultivée, les principales options sont ci-dessous.
| Système d'édition | DSB requis | Mécanisme typique de knockout | Implications de la conception du guide | Meilleure utilisation |
|---|---|---|---|---|
| Nucléase SpCas9 | Oui | Indels décalés via NHEJ | Guide de 20 pb + NGG PAM ; risque élevé de hors-cible | Knockout standard dans des lignées primaires robustes ou immortalisées |
| Variantes Hi-Fi Cas9 | Oui | Indels décalés via NHEJ | Guide de 20 pb + NGG PAM ; risque de hors-cible plus étroit | Lorsque le risque de hors-cible est élevé |
| Cas12a (Cpf1) | Oui | Indels décalés via NHEJ | PAM riche en T tel que TTTN ; crée des coupures décalées | Loci riches en AT ou knockout multiplexé de plusieurs cibles |
Pour de nombreux travaux de knockout sans donneur dans les lignées cellulaires de viande cultivée, la nucléase SpCas9 avec un guide tronqué de 17–18 pb est un bon point de départ.Les variantes à haute fidélité ont du sens lorsque le paysage hors cible est encombré. Cas12a est un bon choix lorsque le locus est riche en AT ou lorsqu'une transfection doit perturber plusieurs gènes à la fois.
Le point principal est simple : adaptez le système à l'objectif au lieu de vous rabattre sur la plateforme que vous utilisez le plus souvent. Ce choix définit les règles du guide et façonne le flux de travail de knockout sans donneur et le dépistage des clones qui suivent.
Exécutez un flux de travail de knockout sans donneur et dépistez correctement les clones
Exécutez le flux de travail sans donneur avec traçabilité des modifications
Une fois le guide et la nucléase verrouillés, l'étape suivante est la livraison sans donneur et le dépistage des clones par étapes.
Avant d'introduire une quelconque nucléase, authentifiez la lignée parentale. Enregistrez l'espèce, la source de tissu, le numéro de passage et le caryotype ou le profil STR. Ce dossier de départ vous donne un point de référence clair pour tout ce qui suit.
Pour la livraison, les complexes RNP (ribonucleoprotéine) - protéine Cas9 préassemblée et sgRNA - sont fortement préférés aux formats plasmidiques ou viraux [2]. En termes simples, la livraison de RNP maintient l'éditeur à l'intérieur de la cellule pendant moins de temps, ce qui réduit le risque de coupures hors cible à faible fréquence [2]. Après la transfection, donnez aux cellules suffisamment de temps pour récupérer avant toute étape d'enrichissement. L'enrichissement peut augmenter la fraction de cellules éditées dans le pool, mais il est facultatif et doit être consigné de toute façon [1].
Dans un flux de travail d'inactivation sans donneur, toutes les réparations proviennent de la jonction d'extrémités. Cela est important car tous les indels ne vous donnent pas un allèle nul. Les mutations en phase - indels en multiples exacts de trois paires de bases - peuvent laisser le cadre de lecture intact et peuvent préserver la fonction protéique [1]. Ainsi, le dépistage du génotype doit montrer un allèle nul et, si nécessaire, une perte biallèlique, pas seulement "une modification a eu lieu".
Le tableau ci-dessous montre les enregistrements à conserver à chaque étape afin que l'historique des modifications reste traçable.
| Étape | Documents requis |
|---|---|
| Authentification parentale | Espèce, source de tissu, numéro de passage, caryotype/profil STR |
| Conception du guide | ID gRNA, séquence et longueur |
| Livraison | Type de nucléase, format de livraison (RNP/plasmide), paramètres de transfection |
| Criblage de pool en vrac | Scores ICE/TIDE, pourcentage d'indels décalant le cadre de lecture |
| Isolation clonale | Méthode d'isolation (FACS ou dilution limitante), ID du clone, carte de la plaque |
| Validation du génotype | Séquençage spécifique à l'allèle, confirmation de la perte biallèlique |
| Ajustement fonctionnel | Données de temps de doublement, expression des marqueurs de surface, aptitude en suspension |
Décider quand les pools en vrac sont utiles et quand des lignées clonales sont nécessaires
Les pools édités en vrac sont utiles lorsque vous avez besoin de résultats rapides.Ils fonctionnent bien pour classer l'efficacité des ARN guides, comparer la croissance précoce entre les cibles candidates et effectuer une validation de cible à haut débit sans passer des semaines sur l'isolement clonal. En 2023, des chercheurs d'Ivy Farm Technologies ont utilisé des pools de myoblastes porcins transfectés avec Cas9 et sgRNA ciblant le gène NF2 pour évaluer les efficacités de knockout au niveau du pool avec le séquençage Sanger et l'analyse ICE avant de passer à l'isolement clonal [1].
Mais il y a un hic. La jonction d'extrémités vous donne une population mixte : cellules de type sauvage, modifications hétérozygotes, décalages de cadre et allèles en cadre, tous dans le même pool. Tout phénotype que vous mesurez est une moyenne de ce mélange, pas une lecture de knockout propre. C'est pourquoi un pool en vrac ne peut pas soutenir une revendication de knockout fiable [1].
| Caractéristique | Groupes modifiés en masse | Clones dérivés d'une seule cellule |
|---|---|---|
| Vitesse | Élevée (jours) | Basse (semaines à mois) |
| Résolution du génotype | Basse (moyenne de la population) | Élevée (allèles définis confirmés) |
| Variation clonale | Masquée par la moyenne de la population | Visible; permet la sélection de la ligne la plus performante |
| Charge de dépistage | Basse | Élevée |
| Adéquation | Découverte de cibles, classement des guides, études de croissance précoce | Développement de processus, validation de la perte de protéines, libération réglementaire |
Passez au clonage monocellulaire lorsque le développement du processus nécessite un génotype défini. Pendant la croissance clonale, développez sous des conditions préservant la lignée et continuez à suivre les marqueurs parentaux [1].
Écran du génotype, perte de protéine et phénotype fonctionnel en étapes
Le dépistage fonctionne mieux comme un flux de travail par étapes plutôt qu'un seul passage.
- Étape 1 est la vérification du locus de la piscine en vrac. Amplifiez par PCR la région cible et analysez-la par séquençage Sanger avec décomposition ICE. Cela vous donne un score global d'efficacité d'édition et une distribution des indels, ce qui est généralement suffisant pour décider si l'isolement clonal vaut la peine d'être effectué.
- Étape 2 résout les allèles au niveau des clones. Une fois les clones isolés, le séquençage d'amplicons (NGS) ou le Sanger spécifique à l'allèle peut montrer si chaque clone porte une perte biallèlique ou si un allèle a échappé en tant que variante dans le cadre.
- Étape 3 vérifie la perte de protéine. Le génotype seul ne prouve pas la perte de fonction. Une protéine tronquée peut encore conserver une certaine activité. Le Western blot ou la cytométrie en flux fournit une preuve directe de l'absence de protéine.
- Le stade 4 teste le phénotype lié à l'objectif de l'édition : temps de doublement, adaptation en suspension, ou le trait spécifique que le knockout était censé modifier. Ce résultat doit rester stable tout au long de la fenêtre de passage prédéfinie [1] [2].
Le tableau ci-dessous montre ce que chaque méthode de dépistage peut vous dire - et ce qu'elle ne peut pas.
| Méthode | Ce qu'elle établit | Limitations |
|---|---|---|
| Analyse Sanger + ICE | Fréquence des indels au niveau du pool et distribution des décalages de cadre | Ne peut pas résoudre les combinaisons alléliques spécifiques dans les cellules individuelles |
| Séquençage d'amplicons (NGS) | Identification d'allèles à haute résolution; détection de sites hors cible | Coût plus élevé; délai de traitement plus long |
| PCR numérique (ddPCR) | Quantification précise de la fréquence d'édition ou du nombre de copies | Nécessite une conception de sonde spécifique par cible |
| Western Blot / Protéomique ciblée | Perte de la protéine cible au niveau protéique | Semi-quantitatif; nécessite un anticorps validé |
| Cytométrie en flux | Perte de protéines de surface ou intracellulaires; rétention des marqueurs de lignée | Nécessite des anticorps validés de haute qualité pour l'espèce |
| Essai de croissance multi-passages | Stabilité du temps de doublement et aptitude à la production | Chronophage; minimum quatre passages pour une validité statistique |
Pour les équipes passant du laboratoire à la production, comprendre les coûts de l'extension des lignées cellulaires dans différents systèmes de bioréacteurs est une étape critique suivante.
Toujours comparer les lignées clonales éditées à une lignée parentale appariée Cas9-seule, sans contrôle sgRNA. Ce contrôle aide à séparer les effets spécifiques à l'édition du stress de transfection et de culture avant la validation de l'adéquation au processus.
Valider l'adéquation au processus et la libération pour la viande cultivée
Valider l'identité de l'édition, la conséquence moléculaire, la fonction cellulaire et l'aptitude à la production
Une fois les génotypes clonaux et les dépistages protéiques terminés, l'étape suivante est la validation de la libération. À ce stade, valider uniquement les lignées qui répondent déjà aux critères de libération. Le dossier de libération doit couvrir quatre vérifications : identité de l'édition, conséquence moléculaire, fonction cellulaire et aptitude à la production.
L'identité de l'édition est confirmée par amplification PCR du locus cible, suivie du séquençage Sanger et de l'analyse ICE. Cela montre si le clone présente un décalage du cadre de lecture ou un knockout biallèle au stade de libération [1].
Ensuite, vérifiez la perte de protéine et la rétention de lignée par cytométrie en flux pour CD29, CD56 et CD90. Cela confirme la perte de la protéine cible et montre que la cellule a conservé son identité de lignée tout au long du processus d'édition [1].
Si ces marqueurs de lignée sont toujours présents, passez à la différenciation. La validation de la fonction cellulaire utilise la coloration BODIPY pour les lignées adipogéniques et l'indice de fusion des myotubes pour les lignées myogéniques [1].
Ce n'est qu'après cela que vous devriez tester si la lignée fonctionne toujours dans les conditions de processus. La capacité de production doit être évaluée en culture en suspension.Les courbes de croissance en triplicat des fioles Erlenmeyer sur au moins quatre passages sont utiles ici car elles peuvent révéler des défauts de croissance qui apparaissent plus tard plutôt qu'immédiatement [1][2].
Mesurez les caractéristiques importantes en utilisant des contrôles de ligne parentale appariés
Chaque essai dans le cadre de validation doit être effectué par rapport à un contrôle de ligne parentale apparié, soit des cellules de type sauvage, soit un pool Cas9 seul, sans sgRNA. Sans ce point de référence, il devient difficile de déterminer si un changement observé provient du knockout lui-même ou du stress lié à l'édition.
Là où le processus l'exige, ajoutez des vérifications de stress et de stabilité au package de libération. La viabilité après un défi de cisaillement élevé ou d'ammoniac peut servir de lecture pertinente pour le processus. La stabilité génomique peut être vérifiée par caryotypage ou par NGS ciblé sur les sites hors cible prédits.
Prendre une décision de libération adaptée à l'objectif
Un clone ne doit avancer que s'il dépasse les seuils prédéfinis concernant l'identité de l'édition, la conséquence moléculaire, la fonction cellulaire et l'aptitude à la production, sans nuire à l'identité, à la stabilité génomique ou à la performance du processus.
| Niveau de validation | Type de preuve | Essai / Méthode | Contrôle | Critère d'acceptation | Décision |
|---|---|---|---|---|---|
| Modifier l'identité | Caractérisation de l'allèle | PCR + Séquençage Sanger + Analyse ICE | Souche parentale de type sauvage | Décalage du cadre de lecture ou knockout biallèle confirmé | Go / No-go |
| Conséquence moléculaire | Perte de protéine ; rétention de la lignée | Cytométrie en flux (CD29, CD56, CD90) | Pool Cas9 uniquement | Perte de la protéine cible ; marqueurs de lignée retenus | Go / No-go |
| Fonction cellulaire | Potentiel de différenciation | Coloration BODIPY ou indice de fusion des myotubes | Lignée parentale correspondante | Potentiel de différenciation retenu ou amélioré | Go / No-go |
| Aptitude à la production | Stabilité de croissance en suspension | Temps de doublement et viabilité à travers plusieurs passages | Contrôle parental | Stable, temps de doublement réduit en suspension | Go / No-go |
| Tolérance au stress du processus | Viabilité sous stress | Essai de viabilité après défi de cisaillement élevé ou d'ammoniac | Contrôle de milieu standard | Haute viabilité sous stress pertinent pour le processus | Go / No-go |
| Stabilité génomique | Sécurité hors cible | Caryotypage ou NGS ciblé sur les sites hors cible prédits | Souche parentale de type sauvage | Aucune mutation hors cible inacceptable ou translocation | Go / No-go |
Expérience CRISPR KO vs CRISPR KI utilisant CRISPR-Cas9
Conclusion : Connecter le succès de l'édition à la pertinence de la production
Après validation, la dernière question est de savoir si l'édition améliore la production.Dans un programme de viande cultivée, une suppression de gène ne vaut la peine d'être conservée que si elle offre un bénéfice de production mesurable - pas seulement une édition confirmée [1].
Le cas NF2 montre pourquoi le génotype doit être vérifié en parallèle avec l'expression des protéines, l'identité de la lignée et les données de croissance avant qu'une lignée ne soit jugée apte. C'est la différence entre un clone caractérisé et une lignée qui n'a qu'une édition génotypée.
Même alors, le contexte du processus peut changer le résultat. Testez le clone dans le même milieu, format de culture et densité cellulaire qu'il rencontrera en production, pas seulement en culture de découverte. Cela signifie vérifier la performance à travers la composition du milieu, le format de suspension et la stabilité de passage avant toute décision de libération.
Seuls les clones qui passent les quatre niveaux de libération sont prêts pour la libération.
FAQs
Pourquoi le génotype seul ne suffit-il pas ?
Le génotype seul ne suffit pas. Dans la production de viande cultivée, la performance dépend de l'interaction entre le potentiel génétique, les conditions de processus, et la mémoire de l'état cellulaire.
L'édition génétique peut corriger certaines limites strictes, mais elle ne remplace pas le contrôle précis des processus. Les milieux peuvent fournir des signaux externes, mais ces signaux ne fixent pas de manière permanente la mémoire de l'état cellulaire. Et une fois que les signaux sont supprimés, ils ne peuvent pas empêcher le bruit transcriptionnel de revenir.
C'est pourquoi une production réussie dépend de la collaboration des trois éléments : la conception génétique, l'optimisation des milieux, et l'adéquation du bioréacteur.
Quand devrais-je utiliser des pools au lieu de clones ?
Utilisez des pools aux premiers stades de la conception de knockout génique et du développement de processus. Ils vous permettent d'évaluer plus rapidement l'effet global d'une modification sur une population mixte, ce qui aide au criblage à haut débit et à la validation précoce.
Les pools réduisent également le risque de biais ou de dérive phénotypique qui peuvent apparaître lorsque vous vous fiez trop tôt à un seul clone.
Comment savoir si un knockout est prêt pour la production?
Un knockout est prêt pour la production lorsque la lignée cellulaire de viande cultivée modifiée reste génétiquement et phénotypiquement stable au fil des passages prolongés, tout en maintenant constamment une haute viabilité et une fonction myogénique ou une prolifération.
Il doit également répondre à vos exigences de processus. Cela peut inclure l'adaptation à la suspension ou des temps de doublement plus courts dans des conditions sans sérum. Les modifications génétiques, la formulation du milieu et la compatibilité avec le bioréacteur doivent être testées comme un seul système, et non comme des parties séparées.


